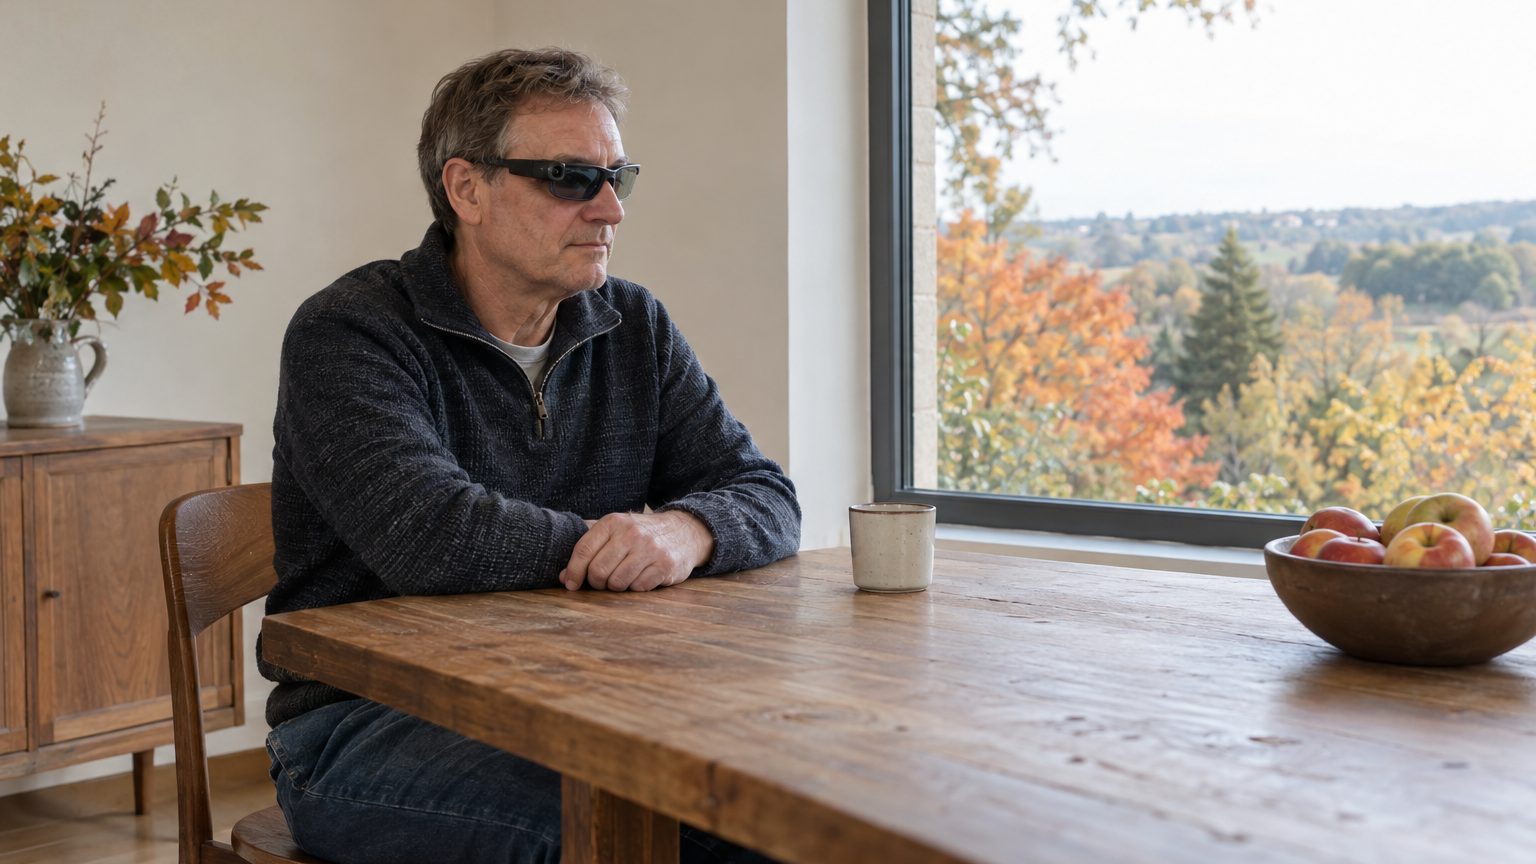
Dans un essai précoce mené auprès de 10 personnes atteintes de rétinopathie pigmentaire avancée, une thérapie génique optogénétique associée à des lunettes spéciales a amélioré la sensibilité à la lumière chez sept d’entre elles, avec des gains cliniquement significatifs chez six. Certains participants ont mieux détecté la présence d’un objet, déterminé sa position et tendu la main vers lui avec précision pendant qu’ils portaient les lunettes. Le gène utilisé vient d’une algue.
Le traitement n’a pas rendu une vision normale ni la capacité de lire.
Le calendrier ne manque pas de sel. Le prix Nobel de physiologie ou médecine a été attribué le 5 octobre 2026 à Hegemann, Nagel et Deisseroth. Deux jours plus tard, le 7 octobre, une équipe internationale publiait les résultats de la première cohorte de personnes aveugles traitées par optogénétique pour une rétinopathie pigmentaire avancée. La technique couronnée à Stockholm quittait le laboratoire pour entrer, très modestement, dans la clinique.
- Sept patients sur dix ont gagné en sensibilité lumineuse
- La protéine utilisée vient d’une algue unicellulaire, Chlamydomonas
- La vision obtenue est monochrome et dépend de lunettes spéciales
Une algue unicellulaire qui nage vers la lumière
Tout part de Chlamydomonas, une algue d’environ 15 millièmes de millimètre. Elle réagit à la lumière en moins d’une milliseconde, trop vite pour la cascade de protéines qui fait fonctionner l’œil humain. Peter Hegemann en a déduit qu’une seule protéine capte la lumière et laisse passer les ions, ce que les publications de 2002 et 2003 ont confirmé. Cette protéine porte le nom de channelrhodopsine.
Karl Deisseroth a introduit le gène dans des neurones de rat, puis a déclenché un signal nerveux en les éclairant, un résultat paru en août 2005 dans Nature Neuroscience. Deux ans plus tard, l’interrupteur fonctionnait chez la souris vivante.
Le principe tient en quelques lignes. Un gène fait fabriquer à certains neurones une protéine d’algue qui ouvre un passage aux ions positifs quand elle reçoit de la lumière. Le neurone déclenche alors son signal électrique habituel, tandis que les cellules voisines dépourvues de la protéine ne réagissent pas. Pendant quinze ans, l’outil a surtout servi à disséquer des circuits cérébraux (peur, douleur, soif, récompense) chez l’animal de laboratoire.
Dix patients, sept réponses, des lunettes obligatoires
La rétinopathie pigmentaire détruit peu à peu les cellules qui captent la lumière dans la rétine. Diagnostiquée le plus souvent dans l’enfance ou à l’adolescence, elle fait perdre progressivement la vision périphérique et nocturne, et mène souvent à la cécité légale au début de l’âge adulte. Elle peut résulter d’une mutation dans l’un des plus de 100 gènes distincts, selon José-Alain Sahel, premier auteur de l’étude. Hors du petit sous-groupe porteur d’une mutation précise, éligible à une thérapie génique, aucun traitement curatif n’existe.
La stratégie optogénétique contourne le problème.
Un vecteur viral introduit dans les cellules ganglionnaires de la rétine un gène codant une channelrhodopsine appelée ChrimsonR, ce qui permet de s’affranchir des photorécepteurs endommagés. Cette protéine détecte la lumière ambrée, plus sûre pour les cellules rétiniennes que la lumière bleue. Les lunettes font le reste : une caméra enregistre la scène, puis la projette sur la rétine à la longueur d’onde à laquelle la protéine est sensible.
Le cas fondateur concernait un patient de 58 ans, atteint de rétinopathie pigmentaire à un stade très avancé. Avant le traitement, il ne percevait que la présence de lumière. Il a ensuite touché un grand cahier posé sur une table dans 36 tests sur 39.
La cohorte de 2026 élargit le tableau. L’étude a inclus 10 adultes atteints de cécité liée à une forme avancée de la maladie, d’âge moyen 55 ans. Sept ont gagné en sensibilité lumineuse, six de façon cliniquement significative.
Les investigateurs rapportent un événement médical grave survenu juste après l’injection, résolu en quelques minutes. La plupart des effets indésirables oculaires étaient légers ou modérés. Le délai d’attente, lui, est long : il faut environ trois mois pour que les cellules expriment la protéine et que celle-ci s’intègre à leurs membranes avant de commencer l’entraînement avec les lunettes.
Ce que « vision partielle » veut dire, concrètement
Rien à voir avec une rétine réparée. La vision obtenue reste partielle et monochrome, et elle disparaît sans les lunettes. Le patient ne retrouve pas la vue, il apprend à interpréter un signal projeté en ambre, repère une forme claire sur un fond sombre, localise un objet. Pour quelqu’un qui ne distinguait plus que le jour de la nuit, la différence est pourtant bien réelle.
L’optogénétique n’est pas, à ce jour, un traitement standard.
D’autres équipes explorent des variantes. Présenté à l’ARVO en mai 2026, le MCO-010 de Nanoscope Therapeutics a produit une amélioration d’environ trois lignes d’acuité à 52 semaines, maintenue jusqu’à 152 semaines. Ce produit apporte une opsine multi-caractéristique par injection intravitréenne, et l’approche est décrite comme indépendante de la mutation en cause. Selon le comité Nobel, plusieurs essais sont en cours pour la rétinopathie pigmentaire.
Les obstacles restent nombreux. Une revue publiée dans Gene Therapy cite une sensibilité à la lumière insuffisante, des réponses immunitaires aux vecteurs viraux et aux protéines microbiennes, et l’absence de critères d’évaluation cliniques standardisés.
Et maintenant ?
Le chemin vers une autorisation passera par des essais plus larges et, idéalement, comparés à un groupe témoin. Un essai de ce type, contrôlé contre placebo, figure déjà au registre ClinicalTrials.gov pour une autre thérapie optogénétique, le ZM-02. Les prochaines étapes diront si l’amélioration constatée chez six patients se retrouve à plus grande échelle, et si elle dure.
Pour les patients, l’intérêt tient à un point précis : certains participants ont amélioré leur détection et leur localisation d’objets sans que la vue normale soit rétablie, y compris chez des personnes dont la maladie dépend de gènes très différents. Le prix Nobel sera remis le 10 décembre.
Source : sciencepost.fr


Laisser un commentaire